-
上海沙格医疗科技有限公司
主营:FDA认证,FDA注册,欧盟授权代表,fda510k认证,MDRCE认证
上海沙格医疗科技有限公司
主营:FDA认证,FDA注册,欧盟授权代表,fda510k认证,MDRCE认证 9
FDA认可机构,前FDA官员全程,FDA注册,510k,美代,*,价格优
按照FDA要求,大部分的二类产品,少部分的一类和三类产品,进行FDA医疗器械注册前,需要先递交FDA510(K)论证报告给FDA,来论证产品本身的*性和有效性。FDA510(K)本身不是注册,是进行产品注册的前提条件;
FDA510(K)涉及到众多的FDA行政性要求,*,有效性论证等要求,申请时需要适用的测试标准,FDA法规和导则众多,通常很难由制造商和个人单完成,FDASUNGO基于我们对各类产品510K的成功受理经验和法规经验,有能力为客人510(K)申请提供撰写及相关技术支持服务;确保:
- 递交的510(K)文件的格式完整性(即510(K)文件行政性审核)
- 递交的510(K)文件的*和有效性论证的符合性(即510(K)技术审核)并尽量避免和减少FDA的审核提问
- 递交的510(K)文件的所有产品信息,测试报告等基本符合FDA认可的法规,标准和导则要求,不会有重大疏漏和错误;
- 只有FDASUNGO在审核,整理和确保所有收到的文件和信息符合FDA的法规要求后,FDASUNGO才会正式递交FDA审核,并确保顺利获批;
目前FDA已经加大FDA审核的难度和力度,任何一个510(K)申请都需要基于制造商对产品的精通和服务商对法规的精通结合才有获批可能。任何人或服务商如果诱导您以非常低廉的价格,并承诺*或只需递交很少的信息就可以获得510(K)批准,意味着您需要面临:
- 递交的510(K)内容不完整,信息虚假或论证乏力,无法通过FDA审核,终被驳回;浪费了您的费用和时间,也影响了产品尽早上市获得更多订单的可能;有时也可能导致供货违约;
- 不知情或知情的情况下违法使用其他厂商申请510(K)的文件导致触犯法律问题;
- 被FDA发现作假后可能会启动工厂和实验室审核;
- 被禁止在美国海关通关产品和要求召回产品;
- 已经获批的510(K)被取消;
- 您的客人订购您的产品时要求您提供的510K相关的测试,标签等信息您无法提供导致无法供货或违约等;
请谨慎选择有据可查的真实510(K)咨询服务商,避免因小失大。
根据风险程度,FDA将医疗器械分为三类(I,II,III),风险.FDA明确规定了其产品分类和管理要求对于每种设备,目前有**过1,700种FDA医疗器械目录。任何想要进入美国市场的设备必须先确定分类和管理要求要列出的产品的rements。
对于任何产品,企业都需进行企业注册(Registration)和产品列名(Listing)
对Ⅰ类产品(占47%左右),实行的是一般控制(General Control),绝大部分产品只需进行注册、列名和实施GMP规范,产品即可进入美国市场(其中少数产品连GMP也豁免,少数保留产品则需向FDA递交510(K)申请即PMN(Premarket Notification))
对Ⅱ类产品(占46%左右),实行的是控制(Special Control),企业在进行注册和列名后,还需实施GMP和递交510(K)申请(少产品是510(K)豁免)
对Ⅲ类产品(占7%左右),实施的是上市前许可,企业在进行注册和列名后,须实施GMP并向FDA递交PMA(Premarket Application)申请(部分Ⅲ类产品还是PMN
对Ⅰ类产品,企业向FDA递交相关资料后,FDA只进行公告,并无相关发给企业;对Ⅱ、Ⅲ类器械,企业须递交PMN或PMA,FDA在公告的同时,会给企业以正式的市场准入批准函件(Clearance),即允许企业以自己的名义在美国医疗器械市场上直接销售其产品。至于申请过程中是否到企业进行现场GMP考核,则由FDA根据产品风险等级、管理要求和市场反馈等综合因素决定
综合以上内容可知,绝大部分产品在进行企业注册、产品列名和实施GMP,或再递交510(K)申请后,即可获得FDA批准上市
FDA 的职责是确保美国本国生产或进口的食品、化妆品、药物、生物制剂、设备和放射产品的*
上述产品,包括“医疗器械”,必须经过FDA认证后,方可在美国市场上销售
医疗器械的FDA认证,有如下几种
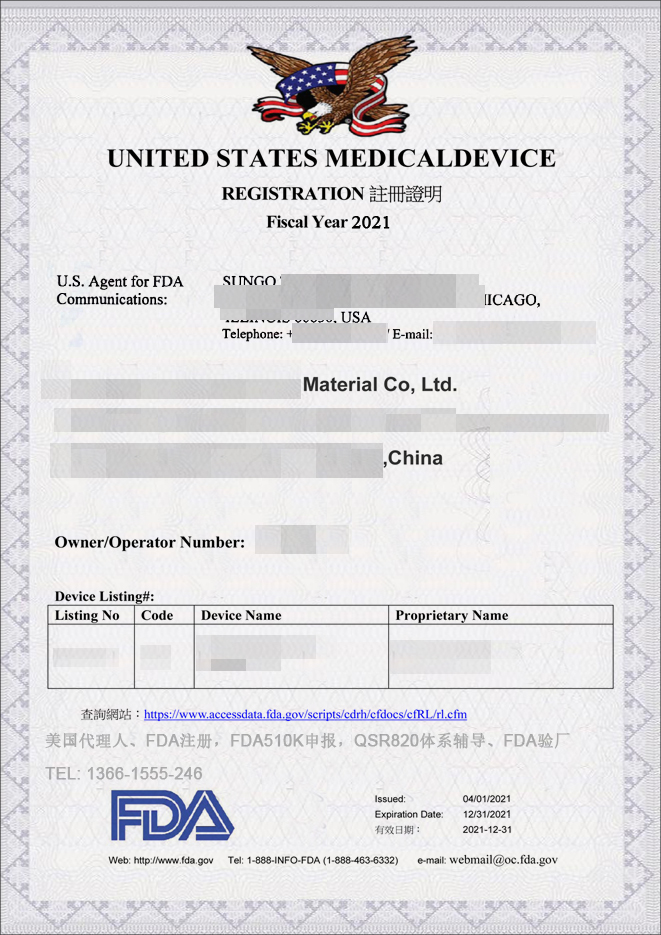
厂家在FDA注册
产品的FDA登记
产品上市登记
产品上市审核批准
其他
根据风险等级的不同,FDA将医疗器械分为三类(Ⅰ,Ⅱ,Ⅲ),Ⅲ类风险等级
少量I、III类,多数II类的医疗器械,在美国销售,需要做“产品上市登记”(PMN : Premarket Notification)的认证
做“产品上市登记”所需提交的文件需满足美国法规 FD&C Act*510。
通常称做“产品上市登记”这类的认证为510(K)认证
对Ⅰ类产品,企业向FDA递交相关资料后,FDA只进行公告,并无相关发给企业;对Ⅱ、Ⅲ类器械,企业须递交PMN或PMA,FDA在公告的同时,会给企业以正式的市场准入批准函件(Clearance),即允许企业以自己的名义在美国医疗器械市场上直接销售其产品。至于申请过程中是否到企业进行现场GMP考核,则由FDA根据产品风险等级、管理要求和市场反馈等综合因素决定。
综合以上内容可知,绝大部分产品在进行企业注册、产品列名和实施GMP,或再递交510(K)申请后,即可获得FDA批准上市
FDA510(k)申报、文件编写服务
CE认证、*四版评估报告编写、MDR文件编写、MDR转版咨询、欧盟代表1366电1555话246
医疗器械FDA认证分类
医疗器械申请FDA的分类比较简单,就是I类和II类,III类,只是在I类和II类里,有些产品比较,所以在实际的FDA认证代理工作中,我们还遇到一些的类别,那就是在I类里,有些产品需要做510K,在II类产品里,有些可以豁免510K。所以,我们在实际工作中的划分方式为:
I类
II类
III类
I类不豁免510K
II类可豁免510K
医疗器械的认证周期要根据产品的类别来确定,一般I类产品,并且是豁免510K的话,这种比较快,15个工作日内就可以完成产品注册,在2009年10月份之前,3-5个工作日就可以取得注册码,2009年10月份以后,必须先支付费用,才能得到注册码,所以在支付费用的环节上,比原来严格了一点,以前是先给注册码,后支付费用,现在是先支付费用,后给注册码。这样的话,周期就延长了一点。如果不是豁免510K的产品,那么做510K的时间相对比较长,这个还要看客户选择哪个认证机构来审核510K报告,如果选择第三方机构来审核,时间相对快一点,一般3个月内基本可以拿到510K号码,如果选择FDA直接来审核,那就慢了,没有半年基本都不可能。
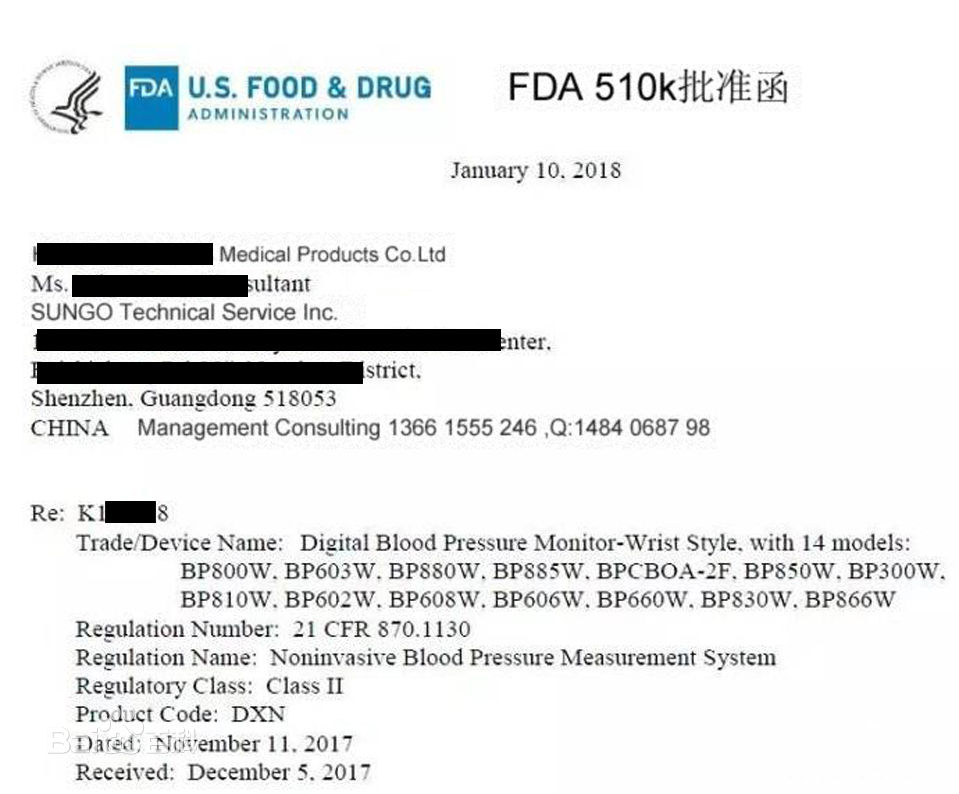
FDA510(k)即上市前通告,在美国上市医疗器械,若其产品是不需要上市前批准申请(PMA)的I、II和III类设备,则其必须向FDA递交510(k),除非该设备依据联邦食品、药品和化妆品法案(FD&C法案)豁免510(k)要求。在产品上市前,每个510(k)递交者必须收到FDA发出的信件格式指令,指明该设备是实质等同的,可在美国销售。此指令“批准”设备可用于商业销售。
510(k)是向FDA提交的上市前报告,用于要销售的设备至少与已合法销售的设备(即等价器械)一样*有效(21 CFR 807.92(a)(3))。提交者必须将其设备与一个或多个类似的已合法上市的设备进行比较,并制定和支持其实质等同声明。合法销售的装置是在1976年5月28日之前合法销售的装置(预售装置),或者已经从III类重新分类为II类或I类的装置,通过510(k)流程认定SE(实质等同)的设备,或根据FD&C法案*513(f)(2)节通过De Novo分类程序获得上市许可的设备。这些已合法上市的器械通常被称为“等价器械”。
在提交者收到声明设备SE(实质等同)的指令之前,提交者不可在美国销售该设备。一旦该设备被确定为SE,则可以在美国进行销售。SE的确定通常在90天内完成。
请注意,FDA不执行510(k)批准前的企业审厂。提交者可以在510(k)申请被批准后立即销售设备。在510(k)许可后,制造商应随时准备接受FDA质量体系(21 CFR 820)的检验(FDA审厂属于“抽查”性质)。
提供510(K)申请的撰写和技术支持服务;FDASUNGO成功受理过**过百件510K申请项目并不断为中国客人申请史上个被FDA批准的中国厂商器械。医疗器械510(k)豁免类注册申报;美国代理人;医疗器械FDA 510(k)申报,医疗器械QSR820审厂&FDA验厂咨询等服务。
Medical Devices FDA 510K 基本流程
一、FDA法规要求
按照美国食品药品监督管理局(FDA)相关规定,任何一种器械进入美国市场前,必须弄清申请产品分类和管理要求。
根据风险等级的不同,FDA将器械分为三类(Ⅰ,Ⅱ,Ⅲ),Ⅲ类风险等级高,Ⅰ类风险低。对I类产品实施一般控制(General Control);II类产品实施控制(Special Control);对III类产品实施上市前许可。
对于任何产品,企业都需进行企业注册(Registration)和产品列名(Listing)。
对Ⅰ类产品实行的是一般控制,绝大部分产品只需进行注册、列名和实施GMP规范后产品即可进入美国市场销售,其中少数产品连GMP也豁免,少数保留产品则需向FDA递交510(K)申请PMN;
对Ⅱ类产品实行的是控制,企业在进行注册和列名后,还需实施GMP和递交510(K)申请。FDA对大多数Ⅱ类产品均要求进行上市前通告(510K)。
生产企业须在产品上市前通过510K审查后,产品才能够上市销售;对Ⅲ类产品实施的是上市前许可,企业在进行注册和列名后,须实施GMP并向FDA递交PMA申请(部分Ⅲ类产品还是PMN)。
二、FDA 510K基本流程
美国FDA对流入本国并在本国上市销售的器械产品,实行严格的法规把控,510K产品在申报时必须通过FDA审查。
我公司办理欧盟,美国,澳大利亚以及中东南美等等国家各类认证:FDA510K认证,欧盟自由销售证书,欧盟授权代表,ISO13485/ISO9001认证,欧盟CE认证(MDR(REGULATION (EU) 2019/745)),FDA注册,FDA验厂,英国授权代表,MHRA注册,美国代理人服务,澳大利亚TGA认证,CE整套技术文件编订、 CE*四版评价(MEDDEV 2.7.1 Rev 4)编写)、防护服PPE指令Type5/6认证、器械单一体系审核MDSAP认证、BSCI验厂、BRC 认证,澳大利亚TGA注册、口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试,器械产品备案登记表、器械产品注册证、生产备案登记表、生产许可证
我们的服务
预申请策略建议
根据产品的特性确定合适的对比器械
根据我们的经验,为您的应用开发解决方案
推荐合适的检测机构
需要各种类型的信息来协助编写510(k)文件
为您编写FDA 510(k)文件
提供代表与的审查机构进行沟通
协助完成工厂注册和医疗器械列示
美国代理人服务
FDA审核、QSR820体系建立